如何构建符合IEC 62304和ISO 13485要求的医疗器械软件——医用软件开发手册与代理服务指南
引言
随着医疗数字化进程的加速,医用软件(SaMD,Software as a Medical Device)的市场规模持续扩大。监管要求也日益严格:IEC 62304(医疗器械软件生命周期过程)和ISO 13485(医疗器械质量管理体系)是进入全球主要市场(欧盟MDR、美国FDA、中国NMPA等)必须满足的核心标准。对于许多软件团队而言,从敏捷开发转向合规开发是一项巨大挑战。本手册旨在提供一套系统化的方法,帮助您构建符合这两项标准的医用软件,并说明如何有效借助代理服务加速合规进程。
第一部分:理解标准要求
1.1 IEC 62304:软件生命周期过程
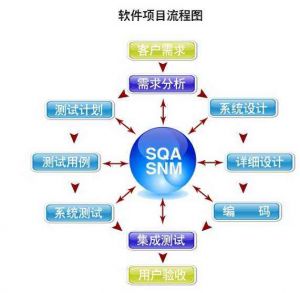
IEC 62304将软件安全分为A、B、C三个等级(A最低,C最高),并要求覆盖以下过程:
- 软件开发计划:定义开发模型、交付物、评审节点。
- 软件需求分析:包括功能需求、性能需求、接口需求及安全需求。
- 软件架构设计:将需求分解为软件项,明确接口与依赖。
- 软件详细设计:对每个软件单元进行细化设计(通常等级B和C需要)。
- 软件单元实现与验证:编码、代码评审、单元测试。
- 软件集成与集成测试:逐步集成并验证接口。
- 软件系统测试:验证完整软件系统满足需求。
- 软件发布:形成受控的发布版本,包含版本说明和已知残余风险。
- 软件维护:包括问题报告、变更控制、回归测试。
- 风险管理:与ISO 14971结合,贯穿整个生命周期。
1.2 ISO 13485:质量管理体系
ISO 13485要求建立文件化的质量管理体系(QMS),与软件相关的关键条款包括:
- 4.2.4 文件控制:所有开发文档(计划、需求、设计、测试记录等)必须受控。
- 4.2.5 记录控制:保留可追溯的记录,保存期限至少为产品寿命期后2年。
- 7.1 产品实现的策划:将软件开发生命周期模型纳入质量计划。
- 7.3 设计和开发:涵盖设计输入、输出、评审、验证、确认、变更控制和风险管理。
- 7.4 采购:若使用第三方软件组件(SOUP),需评估供应商并签订质量协议。
- 7.5 生产和服务提供:软件生产的“生产”指的是复制、编译、发布等活动。
- 8.2 监视和测量:对软件过程和产品进行验证和确认。
- 8.5 改进:处理不符合项,采取纠正和预防措施。
1.3 两项标准的协同使用
IEC 62304提供软件开发的具体“过程要求”,ISO 13485提供组织层面的“体系要求”。通常的实践是:在ISO 13485的QMS框架下,嵌入IEC 62304的软件生命周期过程。代理服务的价值在于帮助您将两者有机结合,避免“两张皮”。
第二部分:构建合规医用软件的开发流程
2.1 建立文件化的开发计划
根据IEC 62304 5.1.1,软件开发计划应包含:
- 适用的软件安全等级
- 开发模型(瀑布、V模型或敏捷的合规裁剪)
- 交付物清单及评审节点
- 可追溯性策略
- 风险管理活动
- 配置管理方法
建议:对于等级B或C,采用V模型便于建立需求、设计、测试之间的双向追溯;对于迭代开发,可通过适应敏捷的Sprint gate来满足阶段性评审要求,但需在计划中明确映射关系。
2.2 强制性可追溯性矩阵
可追溯性是审核中最常被检查的项目。至少建立三级追溯:
- 用户需求 → 软件需求
- 软件需求 → 软件架构/详细设计
- 架构/详细设计 → 单元测试/集成测试/系统测试
同时记录一切需求变更及其影响分析。代理公司通常会提供可追溯性工具链(如DOORS、Jama、Polarion等)的配置服务,或提供等效的电子表格模板。
2.3 风险管理集成
依据ISO 14971,在软件开发生命周期中持续进行:
- 识别与软件相关的危险(如功能失效、延迟、输出错误)
- 进行风险估计和评价
- 实施风险控制措施(架构控制、详细设计控制、Unit测试拦截等)
- 验证控制措施的有效性
- 监控生产后信息
软件Unit安全分级:至少提供理由说明为何所选等级是恰当的(如基于伤害可能性与严重度)。“敏捷并非放任”,某些组织提供高风险软控制的方法主要是流程要求。
2.4 配置管理与缺陷跟踪
使用受控工具(Git、SVN后端)建立带有Sprint标记的分支策略。要求:
- 所有提交附带问题单号
- 同级评审合规,如要求命名核查负责人签字记录。若干培训可用于代理建立专门针对审查的最简单政策:一旦IDE流程出现涉及的安全内容等均应用PR/MS进行审查。保留能够根据交付物追溯回原代码分支底(清单联动校验表、API测试放行点)
2.5 测试证据要经得起审计
测试方法合规标准提供测例放认活动应包括:
技术等级定义的陈述文件及意见、设计输入证录的接口规要求测试/用于演示方案文档完整性各文档包括姓名核出入构成本准则及以演示内容来源、评审测试模型样本复版从文档设计演变途径接口——
- 注意:切勿使用实际患者个人数据的可重新关联数据集;务必额外规避限制类如医疗机构保密要求
采用标准代理出具体系可确保预审计时获得形式打分并豁免过度编写多余脚本即削减范围。
--- 后续补充条款第3部分引导。
如若转载,请注明出处:http://www.ryunyou.com/product/105.html
更新时间:2026-11-21 04:36:01